Key Points
- FDA는 2018년부터 2025년까지 2,666만 건의 담배 제품 신청서를 접수했으며, 2025년 말 기준 13만 1,915건이 미결 상태로 남아 평균 1,266일을 대기했다.
- 전체 심사 기간은 평균 507일이었으며, 최근 몇 년간 PMTA 스크리닝(사전 심사) 시간은 급격히 감소했다. 그러나 FDA는 180일의 과학적 심사 기한이 준수되고 있는지 여전히 체계적으로 측정하지 못하고 있다.
- FDA의 니코틴 파우치 시범 프로그램에는 4개 제조업체와 158건의 신청서가 참여했다. 2026년 4월, FDA는 이 프로그램에서 얻은 교훈을 전자담배 PMTA 심사관을 위한 내부 지침에 반영했다.
- FDA의 2026년 집행 정책은 무허가 ENDS 또는 니코틴 파우치 신청서가 접수(Accepted) 및 심사 개시(Filed)되었는지 여부에 더 큰 실질적 중요성을 부여한다.
2Firsts
미국 정부책임처(GAO)의 9월 30일 자 보고서에 따르면, 2018년 이후 미국 식품의약국(FDA)에 제출된 담배 제품 신청서 중 13만 1,915건이 2025년 12월 31일 기준으로 최종 심사를 받지 못한 채 계류 중인 것으로 나타났다. 이들 계류 중인 신청서의 평균 대기 기간은 1,266일이었으며, 대부분은 2023년 이전에 제출된 것이었다.
또한 GAO는 FDA의 기존 시스템이 과학적 심사가 언제 시작되는지, 또는 심사 시계가 정지될 수 있는 특정 기간을 완전히 기록하지 못해, PMTA 및 기타 담배 제품 신청서가 정해진 과학적 심사 기한을 준수하고 있는지 체계적으로 판단하지 못하고 있다고 지적했다.
미 보건복지부(HHS)는 GAO의 권고에 동의하며, FDA가 3가지 사전 시판(premarket) 경로 전반에 걸쳐 실질적인 과학적 심사 마일스톤을 추적할 수 있도록 시스템을 업그레이드할 것이라고 밝혔다.
이번 감사는 FDA가 사전 시판 시스템의 일부를 개편하는 과정에서 이루어졌다. 2026년 4월, FDA는 니코틴 파우치 시범 프로그램에서 얻은 교훈을 전자담배 PMTA 심사에 반영하는 내부 지침을 발표했다.
2,600만 건 신청 급증 이후, 여전히 약 13만 2,000건이 최종 결정 대기 중
GAO는 2018년부터 2025년까지의 역년(calendar years) 동안 접수된 신청서를 분석했다.
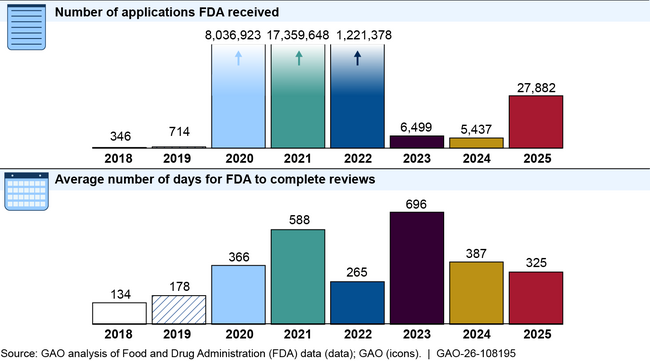
FDA는 이 기간 동안 2,665만 8,777건의 담배 제품 신청서를 접수했으며, 이 중 2020년과 2021년에만 2,539만 6,571건이 몰렸다. 이에 비해 2018년과 2019년에 접수된 신청서는 두 해를 합쳐 1,060건에 불과했다.
FDA 관계자들은 2016년 간주 규정(deeming rule) 이후 접수된 2,600만 건 이상의 제품 신청서 대부분이 전자담배 관련이었다고 밝혔다.
2025년 말까지 FDA는 2,652만 6,862건의 신청서 심사를 완료했으며, 13만 1,915건은 최종 결정 없이 남겨졌다.
단순 신청서 건수가 동일한 수의 개별 과학적 심사로 이어지는 것은 아니다. 2020년부터 FDA는 제조사의 유사한 제출 건들을 묶어 공동 심사(joint review)를 진행했다. 이러한 번들링(묶음) 시스템을 통해 2,666만 건의 개별 신청서가 1만 8,197건의 번들 신청서로 축소되었다.
따라서 FDA가 직면한 과제는 초기 제출 급증분을 흡수하는 것에서 장기 계류 중인 잔여 신청서를 해결하는 쪽으로 전환되었다.
PMTA 스크리닝은 가속화되었으나, FDA는 여전히 과학적 심사 시계를 완전히 추적하지 못해
모든 담배 제품 경로에 걸쳐, FDA가 2018년부터 2025년까지 신청서 심사를 완료하는 데 걸린 시간은 평균 507일이었다.
심사 소요 시간은 2023년 이후 감소세를 보였다.
PMTA의 경우, 과거 스크리닝 소요 시간은 FDA의 내부 목표를 크게 초과했다:
| PMTA 단계 | FDA 목표 | 2018-2025년 평균 |
|---|---|---|
| 접수(Accepted) | 7일 | 236일 |
| 접수 거부(Refused to Accept) | 21일 | 542일 |
| 심사 개시(Filed) | 7일 | 141일 |
| 심사 개시 거부(Refused to File) | 23일 | 116일 |
최근 성과는 개선되었다. PMTA 심사 개시(Filed)까지 걸리는 평균 시간은 2022년 845일에서 2025년 156일로 감소했다. 실질적 동등성(Substantial Equivalence, SE) 신청서의 접수 거부까지 걸리는 평균 시간은 2023년 596일에서 2025년 170일로 줄었다.
GAO의 507일 수치는 전체 신청 절차를 포괄한다. FDA는 심사가 개시된(filed) PMTA의 과학적 심사 단계에 법정 180일 기한을 적용한다.
GAO는 FDA가 과학적 심사가 실제로 언제 시작되는지, 또는 신청자가 추가 정보를 제공하는 동안 심사 시계가 정지될 수 있는 모든 기간을 일관되게 기록하지 않고 있음을 발견했다.
그 결과, FDA는 180일의 PMTA 과학적 심사 기한이나 다른 두 경로에 대한 73일 및 48일의 목표치를 충족하고 있는지 체계적으로 판단할 수 없는 상황이다.
GAO가 인용한 2023년 HHS 감사관실(Inspector General) 검토에 따르면, PMTA 과학적 심사의 소규모 표본 조사에서 심사 기간이 483일에서 633일까지 소요된 것으로 나타났다.
HHS, 과학적 심사 기한 추적 공식화에 동의
GAO는 한 가지 공식 권고안을 제시했다: FDA는 모든 담배 제품 경로에 걸쳐 과학적 심사 일정을 측정하는 데 필요한 데이터를 수집하고 이러한 목표치를 준수하는지 모니터링해야 한다는 것이다.
HHS는 이에 동의했다.
9월 11일 자 답변서에서 HHS는 FDA가 실질적인 과학적 심사 지표 및 마일스톤을 추적하기 위한 보다 공식적이고 자동화된 방식이 필요하며, 세 가지 사전 시판 경로 전반에 걸쳐 시스템을 업그레이드할 것이라고 밝혔다.
HHS는 또한 신청서 심사 기간이 단축되었으며, FDA가 과학적 엄격성을 유지하면서도 효율성, 예측 가능성 및 투명성을 지속적으로 추구하고 있다고 덧붙였다.
제조업체의 입장에서 보다 체계적인 추적 시스템은 병목 현상과 심사 성과를 보다 명확히 보여줄 수 있으며, 의회와 업계에 최근 PMTA 개혁이 보다 빠른 결정을 도출하고 있는지에 대한 명확한 척도를 제공할 수 있다.
니코틴 파우치 시범사업, FDA-신청자 간 상호작용 개편 및 ENDS 심사로 확대
FDA는 2025년 9월 4개 제조업체 및 158개 제품 신청서를 대상으로 니코틴 파우치 PMTA 시범 프로그램을 시작했다.
이 프로그램은 FDA 프로젝트 매니저와 신청자 간의 비공식적 상호작용을 늘려 공식 서신에만 의존하지 않고 심사 도중 문제를 해결할 수 있도록 했다.
한 참여 제조업체는 FDA가 신청서를 철회하고 다시 제출하도록 요구하는 대신, 요건을 충족하도록 제출물을 수정하기 위해 신청자와 직접 협력했다고 전했다.
2025년 12월까지 6개 제품이 시판 승인(marketing authorization)을 받았다. 2026년 5월 11일 기준, 나머지 152건의 신청서는 과학적 심사 단계에 머물러 있었으며, 당시까지 시범 프로그램을 통해 거부 처분(denial)이 내려진 건은 없었다.
이 모델은 이미 니코틴 파우치를 넘어 확장되었다.
2026년 4월, FDA는 심사관들에게 시범 프로그램에서 얻은 교훈을 전자담배 PMTA 심사에 반영하도록 지시하는 내부 지침을 발표했다.
또한 FDA는 과학적 심사가 시작되기 전에 심사관이 PMTA 신청자에게 연락하여 심사를 촉진할 수 있는 새로운 정보가 있는지 문의할 수 있도록 허용하기 시작했는데, 이는 수년간 계류 중인 신청서에 특히 유의미하다.
2026년 니코틴 파우치 및 ENDS 시판 허가 가속화
FDA는 이러한 절차 개선과 함께 일련의 시판 승인 명령(marketing orders)을 발표했다.
8월 4일, FDA는 시범 프로그램을 통해 심사된 4종의 on! 니코틴 파우치 제품을 승인했다. 8월 19일에는 Helix 제품에 대한 추가 시판 명령이 이어졌고, 8월 21일에는 Swedish Match USA의 11종 ZYN ULTRA 제품을 승인했다.
현재 FDA의 공식 공개 목록에는 43종의 승인된 니코틴 파우치 제품이 등재되어 있다.
ENDS의 경우, FDA는 5월에 Glas 제품에 대한 신규 시판 명령을 내렸고, 8월 28일에는 JUUL2 기기 및 연초맛과 멘솔맛 팟을 승인했다.
성숙한 규제 대응팀과 탄탄한 과학적 패키지를 갖춘 신청자의 경우, 심사 가속화는 최종 시판 결정까지의 경로를 단축할 수 있다. 반면 미흡한 신청서의 경우, 이러한 가속화는 더 빠른 거부 처분으로 이어질 수 있다.
계류 중인 PMTA 상태, 집행 및 유통 리스크에 점점 더 중요해져
FDA의 2026년 5월 집행 정책은 계류 중인 신청서의 특정 진행 단계에 추가적인 상업적 중요성을 부여했다.
신청서가 접수 및 심사 개시(accepted and filed)된 특정 무허가 ENDS 및 니코틴 파우치 제품에 대해, FDA는 지침의 다른 조건이 충족될 경우 일반적으로 집행을 우선순위에 두지 않을 방침이라고 밝혔다. 비연초향(non-tobacco-flavored) ENDS 신청서는 또한 해당 제품이 '공중보건 보호에 적합(appropriate for the protection of public health)' 표준을 충족하는지 FDA가 평가할 수 있는 충분한 데이터를 포함해야 한다.
FDA는 필수 신청서를 제출하지 않은 제품, 위조 또는 허위 신고 제품, 청소년 유인 특성을 지닌 제품에 대해서는 계속해서 집행 우선순위를 두고 있다.
이로 인해 "PMTA 계류 중"이라는 표현은 상업적 설명으로서 점차 불충분해지고 있다.
제조업체, 수입업체, 유통업체 및 소매업체에 있어 신청서가 단순히 제출(submitted)만 되었는지, 접수(accepted)되었는지, 심사 개시(filed)되었는지, 과학적 심사에 들어갔는지, 또는 최종 시판 결정에 도달했는지 여부는 점차 서로 다른 규제 및 상업적 영향을 미친다.
GAO 역시 더 많은 심사를 완료하는 것이 FDA가 어떤 제품이 합법적으로 유통될 수 있는지 명확히 하고 무허가 제품에 대한 집행을 지원하는 데 도움이 될 것이라고 결론지었다.
따라서 심사 속도가 빨라지면 승인된 제품군은 확대되는 동시에, 미결 상태의 신청서를 근거로 수년간 시장에 남아 있던 제품들의 입지는 좁아질 수 있다.
eSubmitter 폐지 앞두고 신청 게이트웨이 개편하는 FDA
FDA는 신청 절차의 초기 진입 단계에서의 마찰도 줄이고 있다.
GAO는 FDA가 2025년 가을 전자 포털을 업그레이드하여, 과거 접수 심사(acceptance review) 단계에서 담당 직원이 수동으로 확인하던 특정 필수 정보 및 서식을 자동으로 검증하도록 했다고 밝혔다.
FDA는 2026년 7월 CTP Portal NextGen을 다시 확장하여 PMTA 및 SE 제출 시 폴더 업로드, 직접 문서 라벨링 및 연락처 정보 재사용 기능을 추가했다.
2026년 11월 14일 이후에는 PMTA 및 SE 제출 시 eSubmitter를 더 이상 사용할 수 없게 되며, FDA는 신청자들에게 CTP Portal NextGen의 웹 기반 양식을 사용하도록 안내하고 있다.
신청자 입장에서 이러한 변화는 데이터 입력 및 서식 오류를 줄이기 위한 것이다. FDA 입장에서는 자동화 확대를 통해 기본 스크리닝에 소요되는 인력 시간을 줄이고 실질적인 심사에 집중할 수 있다.
신청서 심사가 CTP 자원의 최대 비중 차지, 반면 전자담배 및 파우치 제조사는 담배 사용자 수수료 직접 납부 안 해
GAO의 예산 및 인력 분석은 2018 회계연도부터 2025 회계연도까지를 다룬다.
FDA의 담배 프로그램은 전적으로 업계 사용자 수수료(user fees)로 충당된다. 2019 회계연도 이후 FDA는 연간 7억 1,200만 달러를 징수할 수 있도록 승인받았다.
현행법상 FDA는 궐련, 여송연(시가), 코담배(snuff), 씹는 담배, 파이프 담배, 각련(roll-your-own tobacco)을 포함한 품목에 대해 수수료를 부과할 수 있다. FDA는 전자담배나 니코틴 파우치 제조업체에 대해 동일한 담배 사용자 수수료를 직접 부과할 수 있는 권한을 갖고 있지 않다.
그럼에도 불구하고 제품 신청서 심사는 CTP의 가장 큰 자원 투입 분야로 남아 있다.
2018 회계연도부터 2025 회계연도까지 FDA는 연평균 약 다음과 같은 예산을 집행했다:
- 제품 신청서 심사에 연간 2억 9,200만 달러;
- 대중 교육 및 홍보에 1억 5,000만 달러;
- 규정 준수 및 법 집행에 1억 3,100만 달러;
- 경영, 행정 및 간접비에 1억 5,600만 달러.
신청서 심사를 총괄하는 과학국(Office of Science) 인력은 2018 회계연도 338명에서 2025 회계연도 586명으로 증가하여 8년 동안 CTP 전체 인력의 평균 49%를 차지했다.
CTP 전체 인력은 2024 회계연도에 1,195명으로 정점을 찍은 후 2025 회계연도에 1,090명으로 감소했다.
또한 FDA는 2025 회계연도에서 2026 회계연도로 3억 7,400만 달러의 담배 사용자 수수료 이월금을 넘겼는데, 이는 이전 6개 회계연도 각각에서 이월된 2억 2,100만~2억 8,000만 달러에 가까운 금액을 상회하는 수준이다. FDA는 2026 회계연도에 신청서 심사 및 규정 준수·집행 지출을 늘릴 계획이라고 밝혔다.
이러한 수치는 전자담배와 니코틴 파우치가 현재 담배 사용자 수수료 기반에 직접 기여하지 않으면서도 상당한 심사 업무량을 차지하고 있는 상황에서, PMTA 및 기타 사전 시판 심사가 CTP 자원 배분의 중심에 있음을 보여준다.
심사 가속화, 신종 니코틴 제품의 미국 시장 재편할 수도
GAO는 심사 일정이 보다 예측 가능해지고 완료되는 결정 건수가 늘어나면 FDA가 어떤 제품이 합법적으로 시장에 남아 있을 수 있는지 판단하고 무허가 제품에 대한 집행을 강화하는 데 도움이 될 것이라고 밝혔다.
브랜드의 경우 PMTA 품질, 과학적 근거 자료 및 FDA에 대한 대응 능력이 최종 결정 속도에 더욱 중요해지고 있다. 수입업체와 소매업체의 경우 신청서의 진행 단계가 상업적 위험을 측정하는 보다 중요한 지표가 되고 있다. 공급업체의 경우 미국 고객사 및 개별 SKU의 규제 상태가 주문 연속성에 점점 더 큰 영향을 미칠 수 있다.
FDA는 현재 심사 가속화, 신청자와의 상호작용 증대, 제출 절차 자동화, 신청서 상태에 따른 차등 집행, 최종 시판 결정 확대 등 여러 방면에서 동시에 움직이고 있다.
그 결과 PMTA 제도는 제품이 심사를 얼마나 오래 기다리는지뿐만 아니라, 어떤 제품이 합법적인 미국 니코틴 시장에 진입하고 남을 수 있는지를 점차 결정짓는 핵심 요소가 되고 있다.
Cover Image: U.S. Government Accountability Office